
学院动态
2026年11月5日,浙江师范大学蔡倩教授团队联合暨南大学张章副研究员,在J. Med. Chem杂志发表了题为“Discovery of F73, a New Generation RET Inhibitor Overcoming RET Gatekeeper (V804M) and Solvent-Front (G810C/R) Mutations”的研究性论文,报道了一个可同时克服RET守门员突变V804M与溶剂前沿突变G810C/R的新一代RET抑制剂F73,细胞活性较已上市的塞尔帕替尼和普拉替尼显著提高;本研究为RET耐药肿瘤的治疗提供了新的候选分子与结构依据,具有重要意义。
甲状腺癌和非小细胞肺癌是全球常见的恶性肿瘤,RET基因突变或重排可使RET激酶不依赖配体持续激活,驱动肿瘤的发生与进展,RET融合见于约5%—10%的甲状腺乳头状癌和1%—2%的非小细胞肺癌患者。第一代多靶点激酶抑制剂凡德他尼、卡博替尼等疗效有限、脱靶副作用明显,且常因V804M/L守门员突变而耐药;2020年美国药品监督管理局批准的第二代选择性RET抑制剂塞尔帕替尼和普拉替尼显著改善了患者治疗结局,但接受治疗者仍会出现获得性耐药,以G810位点为代表的溶剂前沿突变是主要驱动因素。因此,亟需新的策略用于耐药型RET驱动肿瘤的治疗。
研究团队此前报道的RET抑制剂CQ1373对野生型RET和溶剂前沿突变具有良好活性,但对V804M守门员突变活性明显下降,且药代动力学性质不佳,限制了其在体内肿瘤模型中的药效。以CQ1373为起点进行理性设计,历经多轮构效关系优化,获得化合物F73。在携带RET野生型和临床相关突变(包括门控突变V804M和溶剂前沿突变G810C/R)的Ba/F3细胞中表现出显著活性,其半抑制浓度值分别为3.6 nM、13.1 nM、18.7 nM和20.0 nM。从机制上看,F73显著抑制了CCDC6-RET、CCDC6-RET-V804M和CCDC6-RET-G810C/R细胞中RET及下游SHC的磷酸化。此外,F73在表达CCDC6-RET和CCDC6-RET-G810R的Ba/F3细胞中有效诱导了细胞凋亡和G0/G1期细胞周期阻滞。值得注意的是,在CCDC6-RET-G810R异种移植小鼠模型中,F73的体内抗肿瘤疗效优于塞尔帕替尼,在15mg/kg和30mg/kg的剂量下,肿瘤生长抑制率(TGI)分别达到53.63%和60.56%。
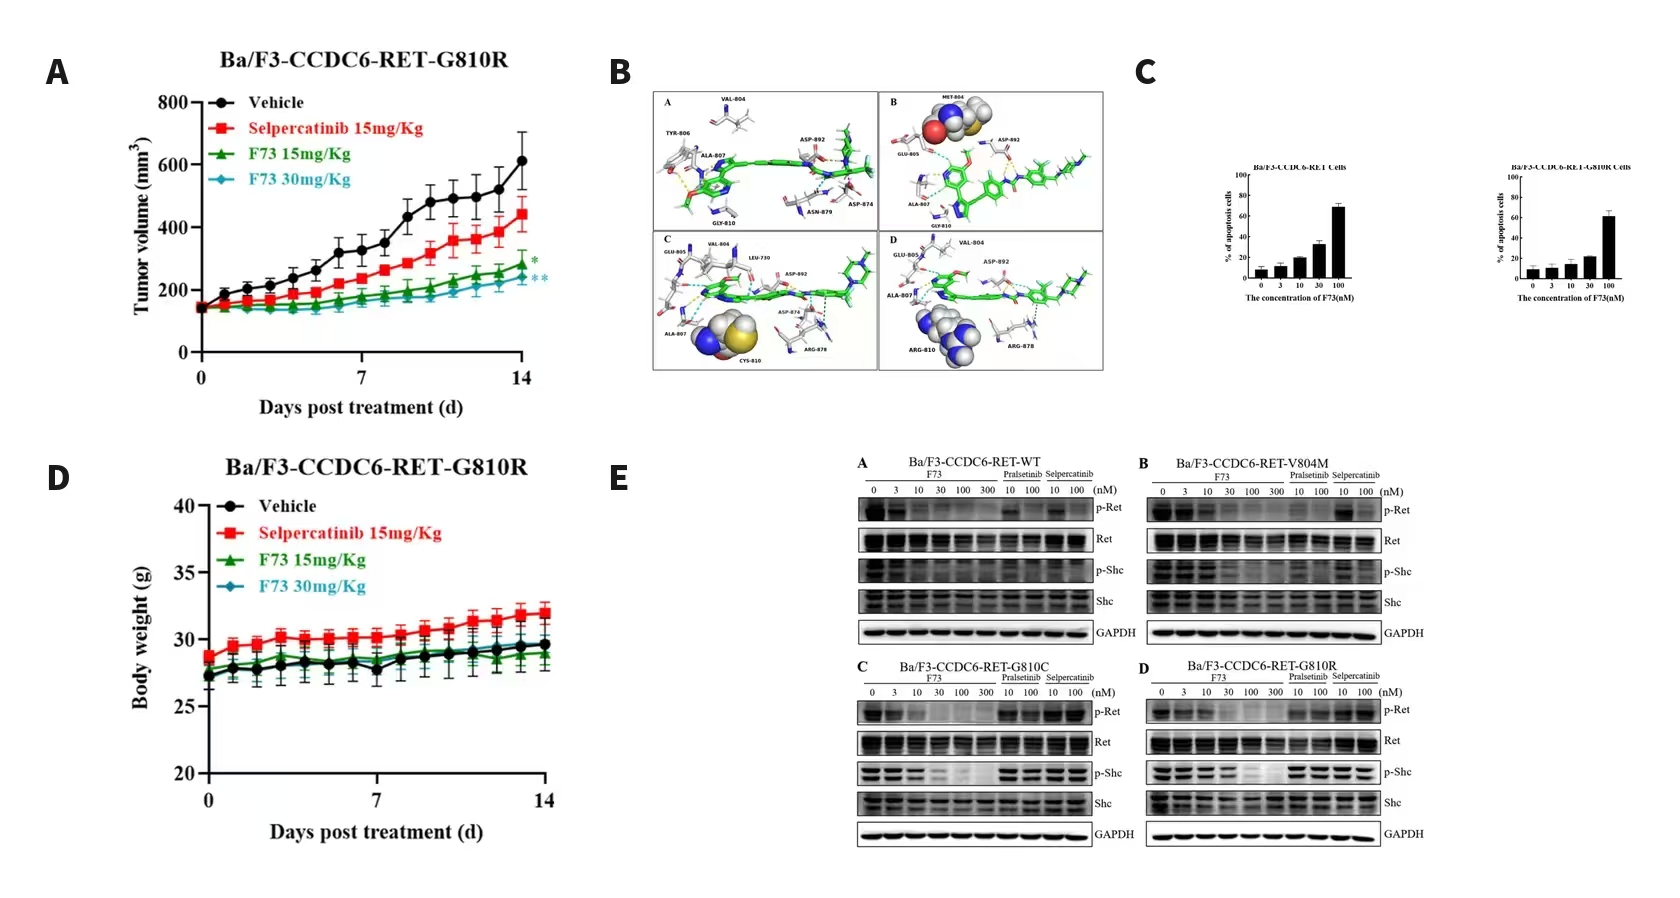
研究团队设计合成了新一代RET抑制剂F73,初步验证了同时覆盖守门员突变与溶剂前沿突变的理性设计策略,为RET耐药肿瘤的治疗提供了新的候选分子与结构依据。作者同时指出,F73对KDR等近缘激酶的选择性仍不足,口服生物利用度也有待提高,其在双突变细胞模型中的活性与激酶水平之间还存在明显落差;目前针对上述问题的药代优化与结构改造正在进行,有望获得活性更优、选择性更好的新一代RET抑制剂。
化材学院2024级硕士生杨刚鹏、牛小文和赵晓旭为本论文的共同第一作者。蔡倩教授、谈理博士和马浩文博士,以及暨南大学张章副研究员为共同通讯作者,浙师大为第一通讯单位,该项目得到浙江师范大学启动经费、国家自然科学基金、浙江省自然科学基金等基金的支持。
院办:0579-82289976;
教务办:0579-82289709;
学工办:0579-82282374;
研办:0579-82285159;
实验办:0579-82296298;
成教办:0579-82285176
地址:浙江省金华市迎宾大道688号
版权信息:浙江师范大学化学与材料科学学院
管理登录


